Retatrutide Zulassung Deutschland — der vollständige Zeitplan 2026 bis 2028.
Retatrutide ist in Deutschland, der EU und weltweit nicht als Arzneimittel zugelassen. FDA-Einreichung: geplant Q1 2027. Realistische Apothekenverfügbarkeit in Deutschland: frühestens 2028. Bis dahin ist Retatrutide ausschließlich als Forschungspeptid für In-vitro-Laborforschung legal erhältlich (AMG § 2 Abs. 3).
Retatrutide Zulassung Deutschland — diese Frage beschäftigt 2026 mehr Menschen als je zuvor. Und das aus gutem Grund: Die TRIUMPH-Phase-3-Daten zeigen Gewichtsreduktionen von bis zu 30,3 % — mehr als jedes jemals in einer kontrollierten Adipositas-Studie getestete Medikament. Doch zwischen klinischer Evidenz und Apothekenregal liegt ein langer Weg durch internationale Zulassungsbehörden, EU-Bewertungsverfahren und deutsche Erstattungsverhandlungen. Dieser Leitfaden erklärt, wo der Retatrutide Zulassung Deutschland-Prozess heute steht und wann realistische Verfügbarkeit zu erwarten ist.
Aktuelle Informationen zum Zulassungsverfahren stellt die Europäische Arzneimittel-Agentur (EMA) bereit. Das BfArM veröffentlicht ergänzende Informationen zu deutschen Zulassungsverfahren unter bfarm.de.
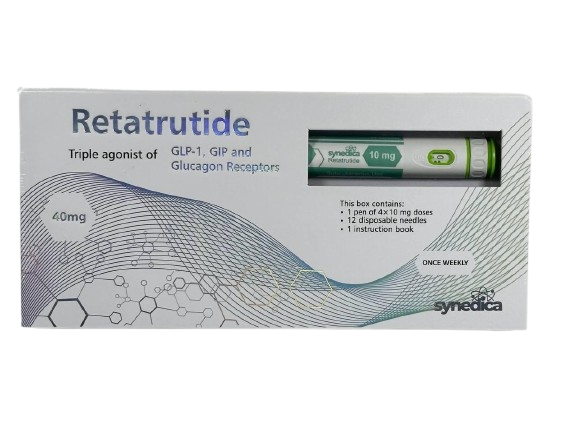
Synedica Retatrutide — 40 mg · COA inklusive · £190 (~225 €) · Lieferung nach Deutschland
Synedica Retatrutide bestellen →Retatrutide Zulassung Deutschland — TRIUMPH: die Studienbasis
Jede Retatrutide Zulassung Deutschland-Diskussion beginnt mit dem TRIUMPH-Programm — dem klinischen Rückgrat der gesamten Zulassungsstrategie von Eli Lilly. Das Programm umfasst insgesamt 8 Phase-3-Studien für verschiedene Indikationen, von denen vier bereits mit positiven Ergebnissen abgeschlossen haben:
| Studie | Abschluss | Ergebnis | Population |
|---|---|---|---|
| TRIUMPH-4 | Dezember 2025 | 28,7 % Gewichtsreduktion nach 68 Wochen | Knie-Arthrose (OA) |
| TRIUMPH-1 | Mai 2026 | 25,0 % (80 Wo.) / 30,3 % (104 Wo.) bei 12 mg | Adipositas, n=2.339 |
| TRIUMPH-2 | Juli 2026 | Positive Topline-Ergebnisse bestätigt | Adipositas + Komorbiditäten |
| TRIUMPH-3 | Juli 2026 | Positive Topline-Ergebnisse bestätigt | Adipositas + T2D |
Besonders relevant für die Retatrutide Zulassung Deutschland ist die Breite des Zulassungspakets: Eli Lilly bündelt die Daten aus TRIUMPH-1, -2, -3 und -4 zu einem umfassenden Antrag für die Indikationen Adipositas, obstruktive Schlafapnoe und Knie-Arthrose-Schmerz. Diese Mehrfachindikation beschleunigt den kommerziellen Nutzen nach Zulassung erheblich. Für den Vergleich der Studienergebnisse mit zugelassenen Alternativen lesen Sie unsere Analyse zu Retatrutide Phase-3-Ergebnissen.
Retatrutide Zulassung Deutschland — FDA-Einreichung: was Q1 2027 bedeutet
Der erste Meilenstein auf dem Weg zur Retatrutide Zulassung Deutschland ist die FDA-Einreichung in den USA. Eli Lilly CEO Dave Ricks bestätigte am 5. August 2026 auf der Quartalskonferenz, dass die BLA (Biologics License Application) für Q1 2027 geplant ist — eine Verschiebung gegenüber der früheren Aussage “noch 2026”. Grund: Lilly sammelt noch herstellungsbezogene Daten und integriert alle vier TRIUMPH-Datenpakete in einen einzigen umfassenden Antrag.
Was die Zeitlinie nach FDA-Einreichung bedeutet:
- Normales FDA-Prüfverfahren: 10–12 Monate nach Einreichung
- Mit Breakthrough-Therapy-Designation: Mögliche Verkürzung auf 6 Monate — aufgrund der außergewöhnlichen TRIUMPH-Ergebnisse realistisch
- Priority Review: Bereits bei Tirzepatid (Mounjaro) genutzt — Lilly hat Erfahrung mit beschleunigten FDA-Verfahren
- Früheste FDA-Zulassung: Ende 2027, bei Breakthrough-Designation früher möglich
Die FDA-Zulassung ist für die Retatrutide Zulassung Deutschland indirekt bedeutsam: Eine FDA-Entscheidung erhöht den Druck auf die EMA und signalisiert dem Markt, dass die globale Verfügbarkeit unmittelbar bevorsteht. Deutsche Forscher verfolgen den FDA-Prozess daher als vorgelagerten Indikator für den EU-Zeitplan.
Retatrutide Zulassung Deutschland — EMA-Verfahren und EU-Zulassung
Die Retatrutide Zulassung Deutschland hängt nicht vom BfArM, sondern von der EMA ab. Neue Arzneimittel mit hohem kommerziellem Potenzial werden in der EU zentral über das EMA-Verfahren zugelassen — eine EMA-Genehmigung gilt dann automatisch in allen 27 EU-Mitgliedsstaaten einschließlich Deutschland. Das BfArM hat bei zentral zugelassenen Präparaten keine eigene Zulassungsbefugnis.
Wichtige EMA-Signale, die bereits vorliegen:
- September 2024: EMA genehmigte einen Paediatric Investigation Plan (PIP) für Retatrutide — ein formales Signal, dass Eli Lilly die EU-Zulassung aktiv vorbereitet
- Geplante EMA-Einreichung (MAA): Parallel zur oder kurz nach der FDA-Einreichung in Q1/Q2 2027
- EMA-Prüfverfahren: 210 Tage (aktive Prüfzeit) — in der Praxis 12–18 Monate Gesamtdauer
- Früheste EMA-Zulassung: Ende 2027, realistischer 2028
Das EMA-Verfahren für Retatrutide wird voraussichtlich unter dem zentralisierten Verfahren (Artikel 3 der Verordnung EG Nr. 726/2004) eingereicht — das Standardverfahren für neue Wirkstoffe mit hohem therapeutischen Innovationsgrad wie Adipositas-Therapeutika.
Retatrutide Zulassung Deutschland — die Rolle des BfArM
Eine häufige Fehleinschätzung in der Retatrutide Zulassung Deutschland-Diskussion: Das BfArM entscheidet nicht direkt über die Zulassung von Retatrutide. Bei zentral zugelassenen Arzneimitteln — zu denen Retatrutide gehören wird — trifft die EMA die Zulassungsentscheidung. Deutschland ist automatisch abgedeckt.
Die tatsächliche Rolle des BfArM nach EMA-Zulassung:
- Überwachung der Markteinführung in Deutschland (Pharmakovigilanz)
- Beteiligung an der AMNOG-Nutzenbewertung — dem deutschen Verfahren zur Bewertung des Zusatznutzens neuer Arzneimittel
- Keine Verzögerung der EU-Zulassung — die EMA-Entscheidung gilt sofort und ohne nationale Nachgenehmigung
Retatrutide Zulassung Deutschland — GKV-Erstattung und Preisverhandlung
Der oft übersehene Faktor in der Retatrutide Zulassung Deutschland-Timeline ist die GKV-Erstattungsverhandlung. Selbst nach EMA-Zulassung ist Retatrutide in Deutschland nicht automatisch kassenpflichtig erstattungsfähig. Das deutsche AMNOG-Verfahren (Arzneimittelmarktneuordnungsgesetz) sieht folgende Schritte vor:
- Frühe Nutzenbewertung: Innerhalb von 3 Monaten nach Markteinführung bewertet der G-BA (Gemeinsamer Bundesausschuss) den Zusatznutzen gegenüber der Vergleichstherapie
- Preisverhandlung: GKV-Spitzenverband und Eli Lilly verhandeln den Erstattungspreis — Dauer typischerweise 3–6 Monate
- Erstattungsfähigkeit: Nach erfolgreicher Verhandlung wird Retatrutide für GKV-Versicherte erstattungsfähig
Für den Vergleich mit den aktuellen Kosten von zugelassenen Alternativen lesen Sie unsere Artikel zu Mounjaro Kosten Deutschland und Mounjaro Kosten pro Monat Deutschland. Die Mounjaro-Preisverhandlung in Deutschland dauerte nach EMA-Zulassung knapp 5 Monate — ein realistischer Referenzwert für Retatrutide.
Retatrutide Zulassung Deutschland — vollständiger Zeitplan auf einen Blick
Die Retatrutide Zulassung Deutschland ist nicht eine Frage des Ob — sondern des Wann. Alle Phase-3-Studien sind positiv. Die FDA-Einreichung ist bestätigt. Die EMA hat bereits ein Vorverfahren eingeleitet. Der realistische Zeitrahmen ist 2028 für die EU-Zulassung, 2028–2029 für die GKV-Erstattung.
Unsere Einschätzung — September 2026Retatrutide Zulassung Deutschland — internationaler Vergleich: Österreich und Schweiz
Für Forscher im deutschsprachigen Raum ist der internationale Vergleich relevant. In Österreich läuft die Zulassung ebenfalls über die EMA — AGES (Österreichische Agentur für Gesundheit und Ernährungssicherheit) hat keine eigenständige Entscheidungsbefugnis bei zentral zugelassenen Präparaten. Die Verfügbarkeit in österreichischen Apotheken ist damit zeitgleich mit Deutschland zu erwarten: 2028–2029.
Die Schweiz ist kein EU-Mitglied und damit nicht an das EMA-Verfahren gebunden. Swissmedic führt ein eigenständiges Zulassungsverfahren durch. Erfahrungsgemäß folgt Swissmedic einer FDA- oder EMA-Zulassung mit 6–18 Monaten Verzögerung. Realistische Swissmedic-Zulassung für Retatrutide: 2029. Die aktuellen Kosten für Mounjaro in Deutschland als Vergleichsreferenz sind in unserem Artikel zu Mounjaro Kosten Deutschland dokumentiert. Für einen vollständigen Überblick der bestehenden deutschen Inhalte lesen Sie Retatrutide Deutschland und unsere Analyse zu Synedica vs VLS Retatrutide sowie Best Retatrutide Brands UK für einen Qualitätsvergleich der verfügbaren Forschungspeptid-Anbieter.
Retatrutide Zulassung Deutschland — was Forscher jetzt tun können
Die Retatrutide Zulassung Deutschland wird 2028 erwartet — das bedeutet für Forscher in Deutschland mindestens 18–24 Monate Wartezeit auf die reguläre Apothekenverfügbarkeit. In dieser Zwischenphase ist Retatrutide als Forschungspeptid für In-vitro-Laborforschung legal erhältlich (AMG § 2 Abs. 3). Der Kauf als Arzneimittel oder zur Anwendung am Menschen ist nicht gestattet.
Für Forscher, die Retatrutide jetzt als Forschungspeptid beziehen möchten, gelten folgende Qualitätskriterien als unverzichtbar: HPLC-Reinheit ≥ 98 %, chargenspezifisches COA von einem unabhängigen Drittlabor, ESI-Massenspektrum mit korrekter Molmasse sowie dokumentierter Endotoxin-Test. Lesen Sie unseren vollständigen Leitfaden zum Retatrutide kaufen Deutschland für alle Qualitäts- und Rechtsfragen.
Synedica Retatrutide bietet das beste Preis-COA-Verhältnis im europäischen Markt: 40 mg für £190 (~225 €) mit vollständiger chargenspezifischer Qualitätsdokumentation und Lieferung nach Deutschland. Für einen direkten Wirkstoffvergleich lesen Sie Retatrutide vs Tirzepatide und Retatrutide vs Semaglutide. Weitere deutsche Inhalte finden Sie unter Mounjaro Rabatt Deutschland und Retatrutide Deutschland — Überblick. Für Dosierungsinformationen lesen Sie unseren Retatrutide Dosing Guide. Entdecken Sie Synedica Retatrutide — verfügbar mit Lieferung nach Deutschland.
Retatrutide ist in Deutschland kein zugelassenes Arzneimittel (Stand September 2026). Die EMA hat keine Marktzulassung erteilt. Alle auf mymetabolism.co.uk angebotenen Produkte sind ausschließlich für In-vitro-Laborforschung bestimmt — nicht zur Anwendung am Menschen. Rechtsgrundlage: AMG §§ 2, 48, 95 · HWG § 3 · EU-Richtlinie 2001/83/EG. Die in diesem Artikel genannten Zeitprognosen basieren auf öffentlich verfügbaren Unternehmensaussagen und behördlichen Verfahrensregeln und stellen keine verbindlichen Zusagen dar.
Häufige Fragen — Retatrutide Zulassung Deutschland
Nicht bis 2028 warten — Synedica Retatrutide jetzt verfügbar.
40 mg · chargenspezifisches COA · £190 (~225 €) · Lieferung nach Deutschland · Research Use Only
Synedica Retatrutide bestellen →